 Prepa Help
Réactivité organique : substitutions nucléophiles, éliminations et organomagnésiens
Sites nucléophiles et électrophiles, nucléofuges, flèches courbes ; synthèse organique au laboratoire et rendement ; substitutions nucléophiles SN2 et SN1 (mécanismes, cinétique, stéréochimie, postulat de Hammond) ; β-élimination E2 (régiosélectivité, stéréosélectivité, stéréospécificité), et E1 au Maroc ; compétition substitution-élimination ; organomagnésiens mixtes : préparation, inversion de polarité, basicité, additions nucléophiles sur les aldéhydes, les cétones et le dioxyde de carbone.
- 18méthodes
- 32exercices corrigés
- 5problèmes
- 22pièges
- 63figures
Un même bromoalcane donne un alcool à froid dans la soude diluée, un alcène à chaud dans la potasse alcoolique, et, avec du magnésium dans un éther sec, un réactif qui crée une liaison carbone-carbone. Ce chapitre explique ces comportements à l'échelle des molécules. On repère les sites nucléophiles et électrophiles et l'on écrit chaque acte avec des flèches courbes. La substitution nucléophile suit deux mécanismes limites : la SN2, un acte unique avec inversion de Walden, et la SN1, qui passe par un carbocation plan et conduit à une racémisation ; le postulat de Hammond relie la stabilité du carbocation à la vitesse. La β-élimination E2 impose une conformation anti, d'où sa stéréospécificité ; la température, la base et la classe du substrat tranchent entre substitution et élimination. Les organomagnésiens inversent la polarité du carbone : bases très fortes, ils s'additionnent sur les aldéhydes, les cétones et le dioxyde de carbone, et permettent les premières rétrosynthèses. Le chapitre est au programme de PCSI au Maroc et en France, et de TPC1 en France ; le mécanisme E1 et le contrôle cinétique ou thermodynamique y sont propres au Maroc, et ces notions reviennent dans les problèmes de chimie des concours, jusque dans des sujets du CNC de PSI.
Ce que tu sauras faire
Un même bromoalcane ne donne pas le même produit selon la façon dont on le traite : agité à froid avec de la soude diluée, il donne surtout un alcool ; chauffé avec de la potasse dans l'éthanol, il libère surtout un gaz, un alcène. Et quelques copeaux de magnésium, dans un éther parfaitement sec, en font un réactif capable de créer une liaison carbone-carbone. Ce chapitre explique ces trois comportements à l'échelle des molécules, avec un outil d'écriture commun, la flèche courbe. À la fin, tu dois savoir :
- repérer les sites nucléophiles et électrophiles d'une entité et écrire un acte élémentaire avec des flèches courbes justes ;
- classer des nucléofuges et des nucléophiles, distinguer nucléophilie et basicité ;
- décrire et justifier les étapes d'une synthèse organique au laboratoire et calculer un rendement ;
- écrire les mécanismes SN2 et SN1, prévoir la stéréochimie de leurs produits et choisir entre les deux ;
- utiliser le postulat de Hammond ;
- prévoir le produit majoritaire d'une β-élimination E2 et sa configuration ;
- trancher entre substitution et élimination ;
- préparer un organomagnésien mixte, prévoir ses réactions comme base et comme nucléophile, construire une rétrosynthèse magnésienne et doser un organomagnésien.
Tu dois aussi savoir écrire le mécanisme E1 et reconnaître un contrôle cinétique ou thermodynamique sur une élimination.
L’essentiel du chapitre Extrait gratuit
- Nucléophile : donne un doublet (doublet non liant, liaison π, liaison C–métal). Électrophile : reçoit un doublet (lacune, carbone lié à X ou O, H acide).
- Une flèche courbe part d'un doublet et arrive sur un atome ou une liaison ; charges et électrons se conservent dans chaque acte.
- Nucléophilie : grandeur cinétique ; basicité : grandeur thermodynamique (pKa).
- Bon nucléofuge = base faible : I⁻, Br⁻, Cl⁻, H₂O bons ; HO⁻, F⁻ mauvais. Réactivité RI > RBr > RCl, qui suit la polarisabilité de la liaison C–X.
Transformation (reflux, ampoule de coulée), séparation (extraction, lavages, séchage), purification (recristallisation, distillation), caractérisation (CCM, banc Kofler, indice de réfraction). Rendement sur le réactif limitant ; rendement global = produit des rendements.
| SN2 | SN1 | |
|---|---|---|
| Actes | un, bimoléculaire | deux, ionisation lente |
| Loi | ||
| Stéréochimie | inversion de Walden, stéréospécifique | racémisation (souvent partielle) |
| Substrat | méthyle, primaire, secondaire | tertiaire, allylique, benzylique |
| Solvant | polaire aprotique | protique et polaire |
Postulat de Hammond : l'état de transition de l'ionisation ressemble au carbocation ; ce qui stabilise le carbocation accélère la SN1. Carbocation plan ; stabilité tertiaire > secondaire > primaire ; mésomérie allylique et benzylique.
Un acte bimoléculaire, ; H et X en anti-périplanaire. Alcène le plus substitué en général majoritaire (« règle de Zaitsev », constatation). La configuration Z ou E vient de la conformation anti : stéréospécifique si une seule conformation anti est possible, stéréosélective (E majoritaire) sinon.
Primaire : SN2 (sauf base forte encombrée). Secondaire : compétition. Tertiaire : E2 avec une base forte, SN1 sans base en solvant protique. La chaleur et une base forte et concentrée favorisent l'élimination. Soude diluée, eau, froid : alcool ; potasse concentrée, éthanol, chaud : alcène.
- Préparation : dans l'éther diéthylique ou le THF anhydres (aprotique, base de Lewis). Précautions : verrerie sèche, garde à chlorure de calcium, amorçage par le diiode, ajout goutte à goutte (contre ).
- Inversion de polarité : carbone dans RX, dans RMgX.
- Base très forte : (un alcane) ; déprotone alcools, acides, alcynes terminaux.
- Additions puis hydrolyse acide diluée et froide : méthanal → alcool primaire ; aldéhyde → secondaire ; cétone → tertiaire ; → acide carboxylique à un carbone de plus. Carbonyle plan : produit racémique.
- Rétrosynthèse : couper une liaison C–C du carbone fonctionnel.
- Dosage : diiode en excès, retour au thiosulfate.
Une méthode du chapitre Extrait gratuit
Substitution sur un carbone méthyle, primaire ou secondaire, avec un bon nucléophile ; loi de vitesse d'ordre 2 ; question sur la configuration du produit.
Un acte bimoléculaire ; attaque du côté opposé au nucléofuge ; état de transition avec Nu et X alignés ; inversion de Walden ; .
- Dessiner le substrat en Cram, le nucléofuge dans le plan d'un côté.
- Faire arriver le nucléophile de l'autre côté ; deux flèches.
- Dessiner l'état de transition entre crochets, avec ‡ et la charge globale.
- Dessiner le produit, les trois autres groupes basculés.
- Recalculer le descripteur du produit par les règles CIP.
« Le carbone est secondaire et le nucléophile est fort : mécanisme SN2, acte unique bimoléculaire. Le nucléophile attaque du côté opposé au brome : la configuration du carbone est inversée (inversion de Walden). Recalculé par les règles CIP dans le produit, le descripteur est R. »
Le (S)-2-chlorobutane et l'ion cyanure. Au carbone asymétrique, priorités : Cl > C₂H₅ > CH₃ > H. Après l'attaque anti, CN prend la place opposée à celle du chlore et les trois autres groupes basculent. Dans le produit, le 2-méthylbutanenitrile, les priorités sont CN > C₂H₅ > CH₃ > H (le carbone de CN porte trois azotes répliqués, celui de l'éthyle (C, H, H)) : ici l'ordre des quatre priorités est le même que dans le réactif, CN à la place de Cl, et la configuration est inversée : le descripteur change. Produit : (R)-2-méthylbutanenitrile. Avec d'autres groupes, les priorités peuvent se réordonner et le descripteur rester le même : on recalcule toujours. Contrôle : un réactif énantiopur donne un produit énantiopur.
- Justifier l'inversion par la gêne stérique au lieu de l'attaque anti.
- Changer le descripteur sans recalculer les priorités.
Exercices 4, 5, 15 et 16 ; problème 5.
Un exercice corrigé Extrait gratuit
On chauffe doucement à reflux le (R)-2-bromobutane avec un excès d'iodure de sodium dans l'acétone. La vitesse de la réaction est proportionnelle à la concentration de chacun des deux réactifs.
- Écrire l'équation de la réaction. Quel type de réaction est-ce ?
- Quel mécanisme la loi de vitesse indique-t-elle ? Écrire ce mécanisme en représentation de Cram, état de transition compris.
- Donner le descripteur du produit. La configuration a-t-elle été conservée, inversée ou perdue ?
- Pourquoi l'acétone est-elle un bon solvant pour cette réaction ?
Méthode 6. Ordre 1 par rapport à chaque réactif : un acte bimoléculaire. Le nucléophile arrive du côté opposé au brome ; les trois autres groupes se retournent. Recalculer ensuite le descripteur avec les priorités du produit.
1. . Un groupe (le brome) est remplacé par un autre (l'iode) apporté par un nucléophile : c'est une substitution nucléophile.
2. : ordre 1 par rapport à chaque réactif, ordre global 2, compatible avec un acte unique bimoléculaire : mécanisme SN2. Le doublet de l'iodure attaque le carbone 2 du côté opposé au brome ; dans l'état de transition, le carbone est entouré de cinq groupes, l'iode et le brome alignés de part et d'autre, liés par des liaisons partielles, les trois autres groupes dans un plan ; la charge est répartie sur I et Br.
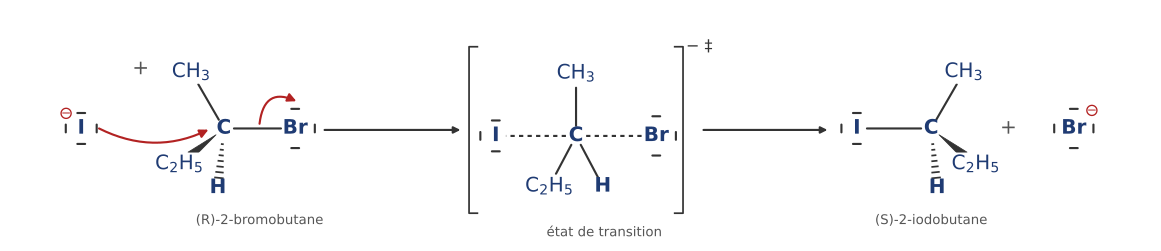
3. Les priorités sont dans le réactif et dans le produit. Les trois groupes s'étant retournés comme un parapluie au vent, le produit est l'image du réactif dans un miroir, avec I à la place de Br. La configuration est inversée (inversion de Walden). On lit le descripteur sur le dessin du produit, avec ses propres rangs : il est (S). Le descripteur ne se déduit jamais de l'inversion seule : on le recalcule. Contrôle : en relisant les rangs sur le dessin du produit, le groupe 4 en arrière, on lit bien (S).
4. L'acétone est polaire (elle dissout l'iodure de sodium) et aprotique : elle solvate bien le cation mais peu l'anion , qui reste disponible et réactif. Un solvant protique entourerait l'anion de liaisons hydrogène et ralentirait la SN2.
Loi d'ordre 2, attaque anti, inversion de Walden ; le descripteur se recalcule avec les rangs du produit (méthode 6).
Le cours détaillé, toute la fiche « L'essentiel », 18 méthodes, 22 pièges corrigés, la carte mentale, 32 exercices corrigés, 5 problèmes de concours, les fiches à mémoriser et l'assistant qui répond à tes questions. Les trois premiers chapitres de chaque matière sont offerts avec un compte d’essai gratuit.
Ouvrir l'essai gratuitVoir les offresPlan du cours
- 1. Structure et réactivité : sites, flèches, nucléofuges
- 1.1 Actes élémentaires, intermédiaires et profils
- 1.2 Liaisons polarisées
- 1.3 Nucléophiles et électrophiles
- 1.4 Le formalisme des flèches courbes
- 1.5 Nucléofuges
- 1.6 Polarité, polarisabilité et réactivité
- 2. La synthèse organique au laboratoire
- 2.1 Les étapes d'une synthèse
- 2.2 Rendement
- 2.3 Sécurité
- 3. Substitution nucléophile : le mécanisme SN2
- 3.1 Halogénoalcanes et substitution
- 3.2 Le mécanisme
- 3.3 Stéréochimie : l'inversion de Walden
- 3.4 Facteurs qui favorisent la SN2
- 4. Substitution nucléophile : le mécanisme SN1
- 4.1 Le mécanisme
- 4.2 Stabilité des carbocations
- 4.3 Le postulat de Hammond
- 4.4 Stéréochimie : la racémisation
- 4.5 Facteurs qui favorisent la SN1
- 5. Choisir entre SN1 et SN2
- 5.1 Tableau de synthèse
- 5.2 Les indices expérimentaux
- 6. β-élimination : le mécanisme E2
- 6.1 L'équation et la régiosélectivité
- 6.2 Le mécanisme E2
- 6.3 Stéréospécificité et stéréosélectivité
- 6.4 Le mécanisme E1
- 7. Compétition entre substitution et élimination
- 7.1 Les facteurs
- 7.2 Les produits indésirables
- 7.3 Contrôle cinétique et contrôle thermodynamique
- 8. Les organomagnésiens mixtes
- 8.1 Structure et inversion de polarité
- 8.2 Préparation
- 8.3 Un organomagnésien est une base très forte
- 8.4 Addition nucléophile sur un aldéhyde ou une cétone
- 8.5 Addition sur le dioxyde de carbone
- 8.6 La rétrosynthèse magnésienne
- 9. Au laboratoire
- 9.1 Une synthèse magnésienne de bout en bout
- 9.2 Doser un organomagnésien
- 9.3 Suivre une substitution
- 9.4 Synthèse d'un dérivé halogéné
Les méthodes du chapitre
Chaque méthode est une fiche : quand l'utiliser, le rappel de cours, les étapes, la rédaction attendue sur la copie, un exemple traité, les erreurs à éviter.
- Repérer les sites nucléophiles et électrophiles d'une entité
- Écrire un acte élémentaire avec des flèches courbes justes
- Classer des nucléofuges et des nucléophiles
- Décrire et justifier les étapes d'un protocole de synthèse organique
- Calculer un rendement, éventuellement sur plusieurs étapes
- Écrire le mécanisme d'une SN2 et prévoir la stéréochimie du produit
- Écrire le mécanisme d'une SN1 et prévoir la stéréochimie ; comparer des carbocations
- Choisir entre SN1 et SN2
- Exploiter une loi de vitesse ou une mesure polarimétrique pour reconnaître un mécanisme
- Utiliser le postulat de Hammond et un profil énergétique
- Prévoir le produit majoritaire d'une E2
- Trancher entre substitution et élimination
- Proposer les conditions de préparation d'un organomagnésien et justifier chaque précaution
- Prévoir la réaction acide-base d'un organomagnésien
- Prévoir le produit de l'addition d'un organomagnésien sur un aldéhyde, une cétone ou le dioxyde de carbone
- Construire une rétrosynthèse magnésienne
- Doser un organomagnésien et en déduire un rendement
- Interpréter des différences de réactivité par la polarisabilité
Les exercices corrigés
Chaque exercice a ses indications, sa correction rédigée et ce qu'il faut en retenir.
Application directe (13)
- Où attaquer ? Les sites de huit entités
- Flèches justes, flèches fausses
- Bons et mauvais nucléofuges ; nucléophile ou base ?
- L'ion iodure sur le (R)-2-bromobutane
- Inversion de Walden : le descripteur change-t-il ?
- L'hydrolyse du 2-bromo-2-méthylpropane, puis une racémisation
- Classer des carbocations et des substrats
- Le bon solvant pour un organomagnésien, puis une SN2 de l'ion cyanure
- Un organomagnésien devant quatre acides
- De l'acide 4-méthylbenzoïque par la carboglace
- Quatre additions, puis identifier un chlorure de départ
- Le pentan-3-ol au laboratoire
- Polarité ou polarisabilité ? Les liaisons C–X
Entraînement (14)
- Deux sites électrophiles, un phosphore nucléophile, un organomagnésien allylique
- L'hydrolyse du 2-iodo-2-méthylpropane suivie par conductimétrie
- Le (2R,3R)-2-chloro-3-méthylpentane : E2, SN2, SN1
- Une SN2 suivie par conductimétrie
- SN1 et SN2 en même temps : la polarimétrie mesure la part de chacune
- Le solvant choisit le mécanisme
- Le 2-bromobutane et l'éthanolate : trois alcènes, deux conformations anti
- Remonter de l'alcène au bromoalcane
- Substitution ou élimination ?
- L'organomagnésien, base puis nucléophile : vers le β-carotène
- Bromure d'éthylmagnésium, couplage de Wurtz, alcynylmagnésien
- Rétrosynthèses magnésiennes
- Doser un organomagnésien par le diiode, puis deux rendements
- Les ions halogénure dans le méthanol et dans un solvant aprotique
Approfondissement (5)
- Du bromoalcool au linalol
- Quand les ions chlorure ajoutés ralentissent l'hydrolyse
- Contrôle cinétique ou contrôle thermodynamique : les butènes
- Une chaîne de réactions magnésiennes : alcyne, méthanal, carboglace
- Le triphénylméthanol : un protocole complet à justifier
Les problèmes de concours
Des extraits de sujets réels, corrigés en entier, avec la durée conseillée et les méthodes mobilisées.
- Un organomagnésien préparé, dosé, puis additionné sur la propanone
- L'alcool d'une phéromone de fourmis
- Un organomagnésien benzylique dosé par le diiode
- Un éther préparé sous agitation : substitution contre élimination
- La synthèse d'un médicament retiré : du bromoarène à la (S)-fenfluramine
Questions fréquentes
Quelle différence entre SN1 et SN2 ?
La SN2 est un acte unique et bimoléculaire : le nucléophile attaque le carbone du côté opposé au nucléofuge, qui part en même temps ; la vitesse est proportionnelle aux deux concentrations et la configuration est inversée. La SN1 se fait en deux actes : le nucléofuge part d'abord, lentement, en laissant un carbocation plan, que le nucléophile attaque ensuite sur ses deux faces ; la vitesse ne dépend que du substrat et l'on obtient une racémisation.
Qu'est-ce qu'un nucléophile et un électrophile ?
Un nucléophile peut donner un doublet d'électrons : il possède un doublet non liant, une liaison π ou une liaison carbone-métal. Un électrophile peut recevoir un doublet : il possède une lacune électronique ou un atome pauvre en électrons, comme le carbone lié à un halogène ou à un oxygène. Une flèche courbe va toujours d'un doublet du nucléophile vers l'atome électrophile.
Qu'est-ce que l'inversion de Walden ?
C'est l'inversion de la configuration du carbone attaqué au cours d'une SN2 : le nucléophile arrive du côté opposé au nucléofuge, et les trois autres groupes basculent de l'autre côté, comme un parapluie retourné par le vent. Le descripteur R ou S peut changer ou non : on le recalcule toujours par les règles CIP dans le produit.
Comment prévoir l'alcène majoritaire d'une E2 ?
L'alcène le plus substitué, le plus stable, est en général majoritaire. Sa configuration Z ou E se lit sur la projection de Newman où l'hydrogène et le nucléofuge sont en position anti : les groupes du même côté de la projection se retrouvent du même côté de la double liaison. Si une seule conformation anti est possible, l'élimination est stéréospécifique.
Substitution ou élimination : comment trancher ?
On regarde la classe du substrat, la nature du réactif, la température et le solvant. Un halogénoalcane primaire avec un bon nucléophile donne surtout la substitution ; un tertiaire avec une base forte, l'élimination. La chaleur et une base forte et concentrée favorisent l'élimination : soude diluée dans l'eau à froid, on obtient l'alcool ; potasse concentrée dans l'éthanol à chaud, l'alcène.
Comment préparer un organomagnésien, et pourquoi en milieu anhydre ?
On fait réagir un halogénoalcane sur du magnésium dans l'éther diéthylique ou le tétrahydrofurane anhydres, solvants aprotiques dont l'oxygène se lie au magnésium. L'organomagnésien est une base très forte : la moindre trace d'eau le détruit en donnant un alcane. On sèche donc la verrerie, on protège le montage par une garde à chlorure de calcium et l'on ajoute l'halogénoalcane goutte à goutte pour limiter le couplage parasite.
Comment y accéder
Ce chapitre fait partie de l'accès complet. Les trois premiers chapitres de chaque matière (deux par bloc en économie et droit, en management et gestion) sont offerts avec un compte d'essai gratuit. Créer un compte d'essai ou se connecter. Pour l'accès complet et les tarifs, vois les offres.